第八章 界面和胶体化学
界面化学
与化学是研究界面现象和分散体系物理化学性质的学科,在能源、材料、生物、化学制造和环境科学等领域具有广泛的应用,其基本原理在物理化学的各分支学科中最具基础性、理论性和应用性。
化学涉及的是材料表面和近表层原子的物理化学行为,既有其自身的特点,又与其他多种学科相互渗透,紧密联系。与体相材料相比,系统对称性明显下降,且存在界面微观结构的不完整性以及污染带来的问题。因此,界面原子无论在原子运动、原子结构、电子结构、表面缺陷以及其他物理化学过程中都将体现出与体相原子不同的变化规律和特点。因此,界面化学在很大程度上与材料学科、学科、微电子学科等多种学科互相渗透,密切联系。在理论研究方面,先进的计算机与现代计算方法相结合,研究了各种复杂的界面系统,实现了在实验上很难或者根本无法完成的一些物理过程和极限情况的研究。在应用方面,界面化学已经成为现代工业技术开发的基础。界面化学的发展不仅加深了在原子尺度上对物质表面和薄膜系统的认识,同时也刺激和促进了一些新学科和新分支的发展,如纳米材料科学、原子团簇物理、电化学等。随着界面化学的发展和对材料表面物理化学过程认识的不断深入,界面化学必将对基础科学和工业技术的发展发挥越来越重要的作用。
化学是基于英国化学家格雷厄姆(Graham)于1861年首先提出的"胶体" (colloid)这一名词而建立的一门学科。其实在此之前已有一些科学家进行过这方面的研究,如意大利化学家塞尔米(Selmi)于1845年曾制备了氯化银、硫和普鲁士蓝在水中的胶体,法拉第于1858年制备了金溶胶,并发现了丁达尔(Tyndall)效应。胶体化学真正被重视并获得发展是德国科学家日格蒙迪(Zsigmondy)于1903年发明了超显微镜,认为胶体不是物质的一种聚集状态而是高分散的多组分多相系统,从而肯定了溶胶属于多相体系,明确了胶体化学属于化学。这个系统中连续相被称为分散介质,不连续相被称为分散相。分散介质与分散相之间存在相界面,导致胶体的稳定性和电学性质等,均与界面特性有关。由此可见,界面化学与胶体化学关系密切,但各有侧重。当关注点落在由物质的界面特性上时,属于界面化学;当关注点落在由质点构成的分散体系时,属于胶体化学。
近年来,化学与分散体系在科学研究中取得了突破性的进展。纳米材料化学和超分子化学等新兴交叉领域的渗入,以及胶体分散体系现代表征技术的快速发展和理论化学的进步,对界面化学与胶体化学的基础和应用研究都起到了助推作用。作为一门与实际应用密切结合的学科,现代经济社会为界面化学与胶体化学的发展提供了广阔的空间。
表面吉布斯自由能与表面张力
1.界面与表面
当任意两相接触时,两相之间存在一个过渡区(几到几十纳米),这一过渡区通常称为(interface)。界面可分为气-液界面、气-固界面、液-液界面、固-液界面和固-固界面(图8.1)。若其中一相为气体,这种界面通常称为表面(surface)。
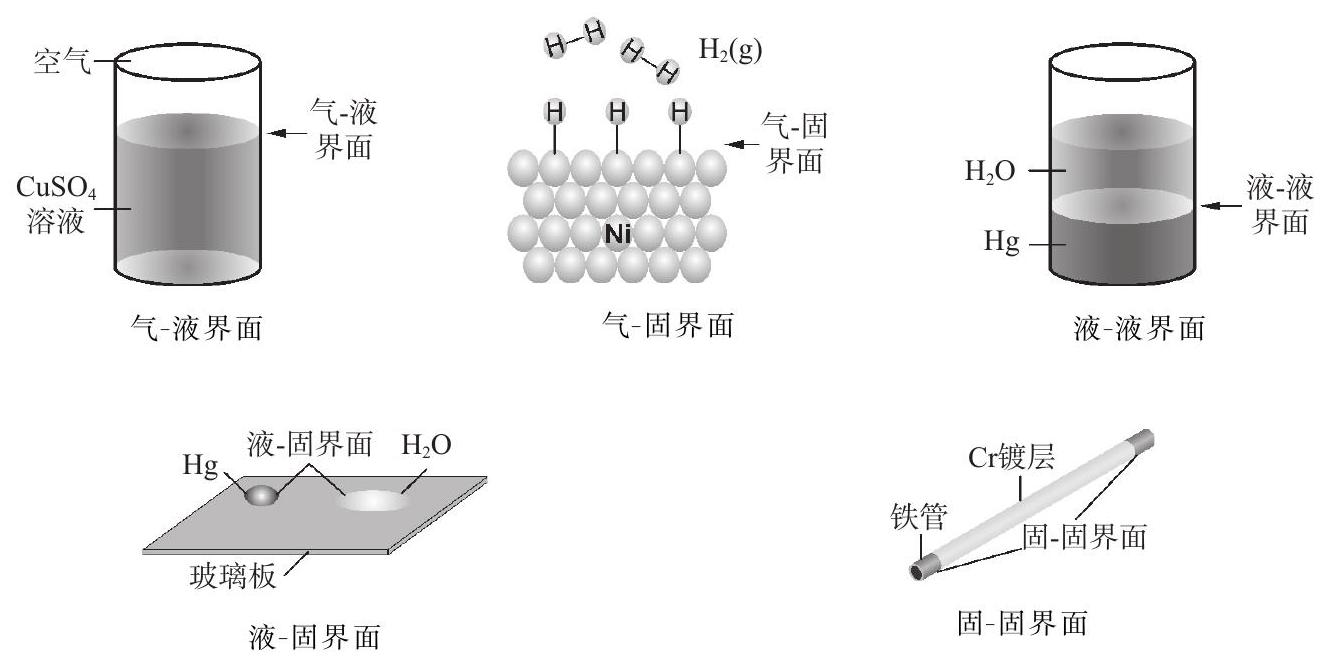
2.比表面(specific surface area) 当物质形成高度时,所研究的系统有巨大的表面积,表面层分子在整个系统中所占的比例较大,表面性质就显得十分突出,比如将大块固体碾成粉末或做成多孔性物质时,其吸附量便显著增加。在处理这类问题时,若不考虑表面分子的特殊性,将会导致错误的结论。研究现象,就是把相界面当作一个特殊的系统,研究它的性质、结构及所产生的各种现象,其中以界面张力、界面吸附和界面电现象最为重要。不论是纯物质还是溶液,一系列的界面现象,都是由此引起的。
当研究在表面上发生的行为或研究多相的性质时,必须考虑表面的特性。通常用比表面表示多相分散系统的分散程度。有两种常用的表示方法:一种是单位质量的固体所具有的表面积,另一种是单位体积的固体所具有的表面积。即:
式中, 和 分别为固体的质量和体积, 为其表面积。目前常用的测定表面积的方法有 BET(Brunauer-Emmett-Teller)法和色谱法。
3.表面功和 任何两相上的分子所处的环境与体相中的分子不同。图8.2是与其蒸气呈平
衡的纯液体。处在液体内部的 A 分子,周围分子对它的吸引力是相等的,彼此之间相互抵消,所受合力为零,因此 A 分子在液体内部移动时无须做功。处在表面的 B 分子和 C 分子则与 A 分子的情况不同, B 分子和 C 分子接触的另一相为气相,液体内部分子对 分子的吸引力大于气体分子对它的吸引力,因此 B 分子和 C 分子所受合力垂直于液面而指向液体内部,不为零。在没有其他作用力存在时,所有液体都有缩小其表面积的自发趋势。相反地,若要扩展液体的表面积,也就是把一部分液体分子从液体内部移动到液体表面上来,需要克服向内的拉力做功。在形成新表面过程中所消耗的称为表面功。表面扩展完成后,表面功转化为表面分子的能量,因此表面上的分子比内部分子具有更高的能量。
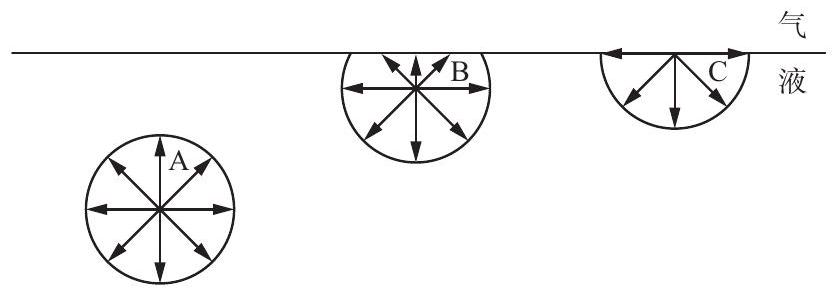
在一定的温度和压力下,扩展某一液体表面积所做的 (表面功)与增加的表面积 成正比。若以 表示比例系数,则:
若表面扩展过程可逆,则 ,则(8-2)式可表示为
式中, 在数值上等于在 及组成恒定的条件下,增加单位表面积时对系统所做的可逆,或增加单位表面积引起系统的增量,也就是单位表面积上的分子比相同数量内部分子"超额"的吉布斯函数,称为,简称为表面自由能,单位为 。
在 及组成恒定的条件下,在处理热力学系统时,需要考虑表面功,热力学基本公式中相应增加 一项,即:
因此,可以得到表面自由能的不同表达定义式:
据(8-5)式,广义表面自由能是在指定条件及组成恒定时,每增加单位表面积时,
相应热力学函数的增值。 例8.1 在 ,标准压力下,将半径为 1.00 cm 的水滴分散成半径为 的小水滴时,需要做多少功?已知此时水的比表面能为 。
解:
4.表面张力
的单位为 ,因为 ,可以进一步转化为 ,此时 称为。其物理意义是:在相表面的切面上,垂直作用于表面上任意单位长度切线的表面紧缩力。表面吉布斯自由能和表面张力数值上完全一样,量纲也相同,但物理意义不同,所用的单位也不同。
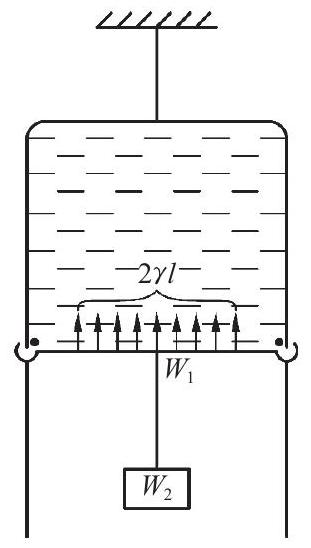
为了说明界(表)面张力的存在,将含有一个活动边框的金属线框架放在肥皂液中,然后取出悬挂,活动边在下面,如图8.3所示。
由于金属框上肥皂膜的作用,可滑动的边会被向上拉,直至顶部。如果在活动边框上挂一个重物,重物质量 与边框质量 所产生的重力 可以表示为 ,与总的表面张力大小相等,方向相反,那么金属丝不再滑动。这时 是滑动边的长度,因膜有两个面,所以边界总长度为 就是作用于单位边界上的表面张力。
表面自由能或是,其值不仅与物质的
| 物质 | 物质 | ||
|---|---|---|---|
| 水 | 0.0728 | 四氯化碳 | 0.0269 |
| 硝基苯 | 0.0418 | 丙酮 | 0.0237 |
| 二硫化碳 | 0.0335 | 甲醇 | 0.0226 |
| 苯 | 0.0289 | 乙醇 | 0.0223 |
| 甲苯 | 0.0284 | 乙醚 | 0.0169 |
| 第一相 | 第二相 | 第一相 | 第二相 | ||
|---|---|---|---|---|---|
| 汞 | 汞蒸气 | 0.4716 | 水 | 水蒸气 | 0.0728 |
| 汞 | 乙醇 | 0.3643 | 水 | 异戊烷 | 0.0496 |
| 汞 | 苯 | 0.3620 | 水 | 苯 | 0.0326 |
| 汞 | 水 | 0.3750 | 水 | 丁醇 | 0.00176 |
由上述讨论可见,分子间的相互作用,温度与压力均会影响,体现如下。 (1)分子间相互作用力的影响。 从分子间的相互作用来看,表面张力是由于表面分子所处的不对称力场造成的。表面上分子所受的力主要是指向液体内部分子的吸引力,当增加液体表面积(即将分子由液体内部移至表面上)时所做的表面功,就是为了克服这种分子吸引力而做的功。因此,表面张力也是分子间吸引力的一种量度。对纯液体或纯固体,表面张力取决于分子间形成化学键能的大小,一般化学键越强,表面张力越大。通常,(金属键) (离子键)(极性共价键)(非极性共价键),两种液体间的张力,介于两种液体表面张力之间。 (2)温度对表面张力的影响。 温度升高,表面张力下降,当达到临界温度 时,表面张力趋向于零。这可用热力学公式(8-4d)说明:因为
纯液体的表面现象
一般情况下,液体的表面是水平的,而滴定管或者毛细管中的液面是弯曲的,出现这种现象的原因,是本节要讨论的问题。
1.附加压力
由于表面自由能的作用,任何液面都有尽可能紧缩而减小表面积的趋势。如果液面是弯曲的,则这种紧缩趋势会对液面产生附加压力。
静止液体的表面一般是一个平面(图8.4a),由于面上每点的两边都存在,大小相等,方向相反,所以没有附加压力。设向下的大气压力为 等于零。 即
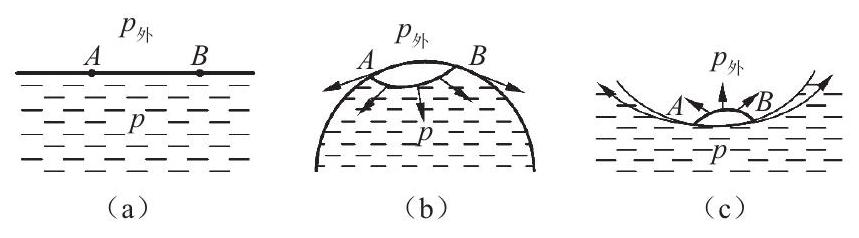
如果液面是凸液面(图8.4b),研究以 为弦长的一个球面上的环作为边界,由于环上每点两边的都与液面相切,大小相等,但不在同一平面上,所以会产生一个向下的合力。所有的点产生的总压力为 ,称为附加压力。凸面上受的总压力为 为附加压力。
如果以 为弦长的一个球形凹面上的环作为边界(图8.4c),由于环上每点两边的都与凹形的液面相切,大小相等,但不在同一平面上,所以会产生一个向上的合力。所有的点产生的总压力为 ,也称为附加压力。凹面上向下的总压力为 ,所以凹面上所受的压力比平面上小。
为了研究弯曲液面曲率半径与附加压力的关系,设置了如图8.5所示的系统:在毛细管内充满液体,管端有半径为 的球状液滴与之平衡。此时,外压为 ,附加压力为 ,液滴所受总压力为 。当对活塞稍加压力,将毛细管内液体压出少许,使液滴体积可逆增加 ,相应地,其表面积可逆增加 。活塞对液体所做的功为 ,增加表面积环境对体系所做的功为 ,液滴对环境做功
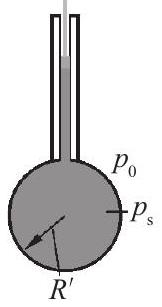
对半径为 的液滴而言,
将公式代入(8-9)得:
对于一般情况下,当曲面的两个主曲率半径不相等,分别为 和 时,弯曲液面所产生的附加压力为
该式称为杨-拉普拉斯(Young-Laplace)方程。 杨-拉普拉斯方程表明了附加压力与成正比,而与曲率半径成反比,半径越大附加压力越小,平面的曲率半径无穷大,则附加压力为零。由于表面张力形成的表面紧缩力总是指向曲面的球心,球内的压力一定大于球外的压力。因此,对空气中的液滴(凸液面)来说,球内的压力是空气压力 与附加压力 的和,即 ;而对液体中的气泡(凹液面)来说,则 的压力比泡外压力大,而且液膜内外两个表面的曲率半径几乎相同,其差值为
例8.2 如果水中仅含有半径为 的空气泡,试求这样的水开始沸腾的温度是多少?已知 以上水的为 ,汽化热为 。
解:沸腾时,空气泡中的水至少为
根据克劳修斯-克拉贝龙方程,可求得沸腾时候的温度:
2.曲率对的影响 当液体高度分散成小液滴时,液滴内部的压力将明显增加。为了验证这一事实,在一定温度和压力下,在一个密闭的容器中放置大液滴和许多小液滴。经过一段时间之后,小液滴消失,大液滴变大。这种现象恰恰说明小水滴的蒸气压比大水滴的蒸气压大。在相同温度下,对大液滴虽已达到气液平衡,但对小液滴而言,气相仍未达到饱和,小液滴将继续蒸发并不断地转移到大液滴上面去。曲面上液体的附加压力随曲率半径的改变而改变,所以液体的状态与性质将随着液面曲率或形状的不同而不同。液体的蒸气压与曲率的关系可以用下面的方法获得:
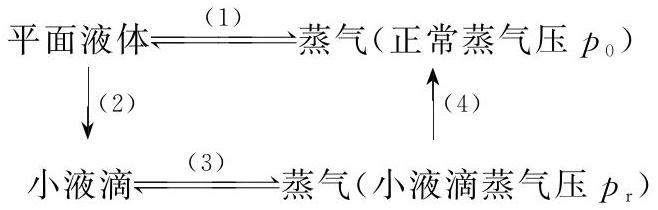
在一定温度下,平面液体的压力饱和为 ,若将 1 mol 平面液体分散成半径为 的小液滴,此时小液滴的饱和蒸气压为 。
过程(1):是等温等压下的气液,则的变化 过程(2):将 1 mol 平面液体分散成半径为 的小液滴,该过程吉布斯函数的变化为:因为附加压力产生的吉布斯函数的变化 ,由于表面积变化产生的吉布斯函数的变化 。式中, 和 分别为小液滴和平面液体的, 和 分别表示小液滴和平面液体的表面积。
过程(3):小液滴转化为蒸气,的变化是由小液体表面积的变化引起的,
过程(4):气体的由 变化为 ,的变化为
在中, 所以:
式(8-12)称为开尔文公式。在一定温度下,对一定的液体, 均为常数。由式(8-12)可见,液滴半径越小,其饱和比平面液体的饱和蒸气压越大。
溶液的表面吸附
溶液看起来是均匀的,实际上并非如此,表面上一薄层的浓度总是与内部不同。本节将讨论溶液的表面吸附。
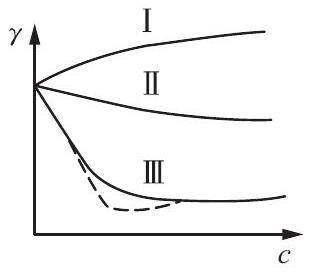
1.溶液的表面吸附 一般来说,由于溶质分子的存在,溶液的与纯不同。如果在表面层中溶质分子比溶剂分子所受到的指向溶液内部的引力大,那么这种溶质的加入会导致溶液的表面张力增大。 由于尽量降低系统表面能的自发趋势,这种溶质趋向于较多地进入溶液内部而尽可能少地留在表面层中,这就造成了溶质在表面层中比在本体溶液中浓度小的现象。如果在表面层中溶质分子比溶剂分子所受到的指向溶液内部的引力小,那么这种溶质的加入会使溶液的表面张力变小。而且,溶质分子趋向于在表面层中相对浓集,造成溶质在表面层中比在本体溶液中浓度大的现象。溶质在表面层中与在本体溶液中浓度不同的现象称为"溶液的表面吸附"。溶质在表面层浓度小于本体浓度,称为"负吸附";溶质在表面层浓度大于本体浓度,称为"正吸附"。实验表明,对水溶液来说,能使溶液的表面张力略有升高,发生负吸附现象的溶质主要是无机,如无机盐和不挥发性无机酸、碱等,这类物质的水溶液表面张力随溶液浓度变化的趋势如图8.10中曲线 I 所示。能使溶液的表面张力下降,发生正吸附现象的溶质主要是可溶性有机化合物,如醇、醛、酸、酯等,其表面张力变化趋势如曲线II所示。曲线III表示的是少量溶质的加入可使溶液的表面张力急剧下降,但降低到一定程度后变化又趋于平缓
2.吉布斯吸附公式
1878年,吉布斯用热力学方法求得定温下的,和吸附量之间的定量关系,通常称为吉布斯吸附公式:
式中: 为溶液中的浓度, 为溶液的, 为溶质的表面超量(surface excess)。它的物理意义是:在单位面积的表面层中,所含溶质的物质的量与具有相同数量的本体溶液中所含溶质的物质的量之差值。
从吉布斯公式可以得到以下结论: (1)若 ,即增加浓度使溶液的降低者, 为正值,是正吸附。
此时表面层中所占的比例比本体溶液中大。就是属于这种情况。 (2)若 ,即增加溶质浓度使溶液的增加者, 为负值,是负吸附。此时表面层中溶质所占的比例比本体溶液中小。非表面活性剂就是属于这种情况。
运用吉布斯公式计算某的表面吸附量,需要知道 值,一般有两种方法求得。 (1)在不同浓度 时测定溶液 ,以 对 作图,然后作切线求曲线上指定处的斜率,即为该活度的 。 (2)根据表面张力 与浓度 的关系式,求微商。如希施科夫斯基曾归纳大量实验数据,提出有机酸同系物的如下经验关系式:
式(8-21)中, 和 分别是纯的和浓度为 的溶液的表面张力, 和 是经验常数。同系物之间 值相同而 值各异。
对浓度求微商得:
代入式(8-20)中:
当温度一定时, 是常数,计为 ,则式(8-22)可改写为
3.的吸附层结构 对于表面活性剂,根据式(8-23),以 对 作图所得曲线如图8.11所示。可以看出,吸附量随浓度的变化在不同浓度范围内有不同的规律: (1)当浓度很低时, ,式(8-23)转化为 ,吸附量与浓度成正比,其中 。 (2)当浓度适中时, 随 而上升,但不成比例关
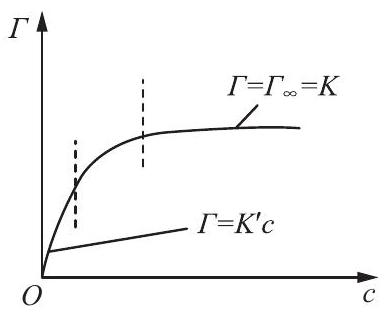
(3)当浓度足够大时, ,式(8-23)转化为
此时,吸附量为一恒定值,不再随浓度而变化,表明已达到饱和状态,此时的吸附量称为饱和吸附量 。由式(8-24)可以看出, 只与同系物共有常数 有关,而与同系物中各不同化合物的特性常数 无关。因此,同系物中各不同化合物的饱和吸附量是
相同的,这已得到实验的证实。因为分子定向而整齐地排列在溶液的表面上,极性基伸向水中,非极性基暴露在空气中,如图8.12所示。饱和吸附时,表面几乎完全被分子所占据,同系物中不同化合物的差别只是碳链长短不同,而分子的截面积是相同的,所以饱和吸附量是相同的。
表面吸附量 本来的含义是表面上的超出量,但达到饱和吸附时,本体浓度与表面浓度相比很
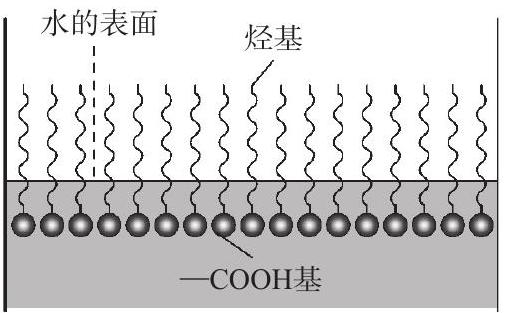
图8.12 在水中的排列小,可以忽略不计,因此可以将饱和吸附量近似看作单位表面上的物质的量。所以,可以由 计算每个吸附分子所占的面积,即分子截面积 :
式(8-25)中 为分子所占的截面积, 为阿伏伽德罗常数。一般情况下,计算结果比用其他方法所得值稍大,因为实际上表面层中完全被分子占据而没有分子是不可能的。
此外,还可以计算每个分子的长度:当达到饱和吸附时,单分子膜的厚度可作为该分子的长度,即:
和 分别是膜的体积、质量和密度。结合分子中碳原子数,可进一步求出碳原子间的平均距离。
表面活性剂及其作用
1.表面活性剂的分类
作为,能使溶液显著降低的物质称为。表面活性剂分子在结构上大都是不对称的,均由亲水的极性基和憎水的非极性基两部分组成。
的分类一般是按它的化学结构进行的。当表面活性剂溶于水时,凡是能电离的,叫离子型表面活性剂;不能电离的则称为非离子型表面活性剂。离子型的表面活性剂按其具有活性作用的是阳离子还是阴离子,又分为阳离子型表面活性剂和阴离子型表面活性剂(表 8.3)两类。应当注意,阳离子型表面活性剂和阴离子型表面活性剂一般不能混合使用,否则会发生沉淀而失去表面活性剂的作用。
| 类别 | 举例 | |
|---|---|---|
| 离子型 | 阴离子型 | 羧酸盐、硫酸酯盐、磺酸盐、磷酸酯盐,如 (肥皂)、 (洗涤剂) |
| 阳离子型 | 胺盐,如 | |
| 非离子型 | 酯类、酰胺类、聚氧乙烯醚类 |
2.胶束与 分子,由于其结构上的双亲性特点,能够在两相上相对浓集。当浓度大到一定程度时,能达成饱和吸附,此时在界面上,表面活性剂分子整齐地定向排列着,形成一紧密的单分子层,使两相几乎完全脱离接触。
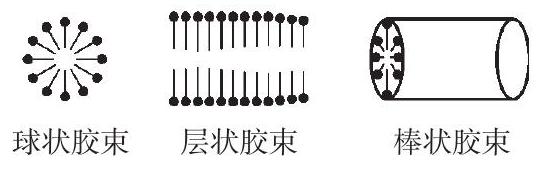
在溶液内部,当浓度很小时,分子会三三两两地将憎水基相靠拢而分散在水中。当浓度大到一定程度时,众多的表面活性剂分子会结合成很大的基团,形成如图8.13所示的球状、棒状或层状的胶束。此时形成胶束的众多表面活性剂分子其亲水的基团朝外,与水分子相接触;非极性基团朝里,被包藏在胶束内部,几乎完全脱离了与水分子的接触。因此以胶束形式存在于水中的表面活性剂是比较稳定的。
在水溶液中形成胶束所需的最低浓度,称为,用 CMC (critical micelle concentration)表示。临界胶束浓度与在溶液表面形成饱和吸附所对应的浓度基本上一致。表面活性剂的水溶液在浓度加大的过程中,系统许多性质的变化规律,如、电导率、渗透压、去污能力、密度等,都以临界胶束浓度为分界而出现明显转折。可以通过这些性质随浓度变化规律的测量而得知临界胶束浓度的数值。表面活性剂的临界胶束浓度都很小,一般在 。
的结构对其效率有很大的影响,表面活性剂的效率是指使水的明显降低所需要的表面活性剂浓度,表面活性剂的有效值是指该表面活性剂能够把
水的可能降低到的最低值。一般认为,通过比较分子中的亲水基团的亲水性和憎水基团的憎水性是选择表面活性剂的一项重要指标。格里芬(Griffin)提出了用一个相对的值,即 HLB(hydrophil-lipophile balance)值来表示表面活性物质的亲水性的方法。对非离子型的表面活性剂,HLB 的计算公式为
例如:石蜡无亲水基,所以 ,聚乙二醇,全部是亲水基, 。其余非离子型的 HLB 值在 。根据需要,可根据 HLB 值选择合适的表面活性剂。例如:HLB 值在 ,可作油包水型的乳化剂; 可作剂; 可作为水包油型乳化剂。
3.表面活性剂的作用
在工业生产和日常生活中具有广泛的应用,下面仅就几个方面进行简单的说明。 (1)作用。 在生产和生活中,常常需要改变某种液体对固体的润湿程度。有时需要把润湿的变为不润湿的界面,有时则需要把不润湿的界面变为润湿的界面。这些均需要借助表面活性剂来实现。
例如:冶金工业中的浮游选矿。有些矿石中含有用的矿物较少,冶炼前需经富集。为此先将矿石粉碎成末,投入水中。由于矿物和矿渣均易润湿并沉于水底。在水中加入合适的,其极性基团仅能与有用矿物表面发生选择性,而非极性基团伸向水中。当向水中鼓空气泡时,由于泡内气体的极性小,矿物颗粒附着在气泡上并随之升到水面进而逃离水相,最后在水面上进行收集、灭泡和浓缩。与此同时,矿渣因不能吸附所加的表面活性剂,表面依然亲水,所以仍沉在水底。这就是浮游选矿的基本原理。再如,普通的棉布因纤维中有醇羟基而呈亲水性,所以很容易被水沾湿,不能防雨。过去曾采用在棉布上涂油或上胶的办法制成雨布,虽能防雨但透气性差。后经研究采用表面活性剂处理棉布,使其极性基与棉纤维的醇羟基结合,非极性基伸向空气,使其与水的增加,变润湿为不润湿,制成了既能防水又可透气的雨布。
有时也需要将不润湿的界面变为润湿的界面,如喷洒农药杀灭害虫时,若农药溶液对植物茎叶表面润湿性不好,喷洒时药液易呈珠状滚落造成浪费,杀虫效果不好。若在农药中加入少许,提高润湿程度,使药液在植物茎叶上尽量铺展开,可大大提高农药利用率和杀虫效果。 (2)增溶作用。 一些非极性的有机物在水中的溶解度非常小。但是当水中表面活性剂的浓度达到或者超过时则能溶解一定量的不溶性有机物,形成完全透明,外观与真溶液非常相似的系统。例如: 含 油酸钠的水溶液可溶解苯约 。这种现象称为表面活性剂的增溶作用。能够起增溶作用的表面活性剂称为增,被增溶的有机物称为增溶物。
不溶性的有机物被增溶后,能形成类似于真溶液的稳定系统。但实验证明,这类
系统不同于真溶液,其中溶液的值比相应的真溶液小得多,这证明增溶系统并未分散至分子水平的均匀程度,是以分子集团整体溶入的。
增溶作用的应用相当广泛。例如用肥皂或合成洗涤剂洗去大量油污时,增溶有相当重要的作用。一些生理现象也与增溶作用有关,如脂肪类食物只有靠胆汁的增溶作用"溶解"之后才能被人体有效吸收。 (3)乳化作用。 一种液体以细小液珠的形式分散在另一种与它不互溶的液体之中所形成的系统称为"乳状液"。这两种不互溶液体,其中之一是水,另一种是有机物,统称为"油"。若油以小液珠形式分散在水中,则称为水包油型乳状液,记作"",如牛奶就是奶油分散在水中形成 型乳状液;若水成小水珠分散在油中,则称为油包水型乳状液,记作"W/O",如含有水分的石油就是细小水珠分散在油中形成的W/O型乳状液。
乳状液一般都不稳定,分散的小液珠有自动聚结而使系统分成油、水两层的趋势。但是稳定的乳状液又是必需的。例如金属切削所用的润滑冷却液是 型乳状液,其中水主要起冷却作用,油起防和润滑的作用;农药和杀虫剂也常制成 型乳状液,便于用少量药物处理较大面积的农作物。制备较为稳定的乳状液常通过加入少量到两种互不相溶的液体之中,经搅拌或超声,就可制成较为稳定的乳状液,这称为"乳化作用"。表面活性剂分子在油水上的吸附,使界面张力减小,系统的表面能降低,乳状液较为稳定。
有时又需要将乳状液破坏使分散液珠聚结。例如:原油中的水分严重石油设备,应该破坏乳状液以除去水分等。乳状液的破坏称为"去乳化",也有去乳化作用,例如以某种阴离子型表面活性剂乳化的 系统可加入另一种阳离子型表面活性剂,使得两种不同的表面活性剂分子的极性基相互结合,于是伸向水中的就是非极性基,原来较稳定的系统就变得不稳定了。
总之,在工业生产和日常生活中均有广泛应用,其作用除上述的,增溶,乳化和去乳化外,还有洗涤,起泡等,这里不再一一介绍。
气体在固体表面上的吸附
固体表面分子与液体表面分子一样,具有表面。但是气-固表面与气-液表面又不相同,因为液体表面能自动缩小表面积以降低表面吉布斯函数,固体表面上的分子则能对碰撞到固体表面上的分子产生吸引力,使气体分子在固体表面发生相对的聚集,以降低固体的表面能,使具有较大表面积的固体系统趋于稳定。这种气体分子在固体表面上相对聚集的现象称为气体在固 体表面上的吸附,简称"气固吸附",吸附气体的固体称为"吸附剂",被吸附的气体称为"吸附质"。
1.气固吸附 气固吸附在生产实践和科学实验中应用较为广泛,如复相,色层分析法,气体的分离与纯化,废弃中有用成分的回收等,都与气固吸附现象有关。 (1)吸附的类型。 按固体表面分子对被吸附气体分子作用力的不同,可将吸附分为""和""两种类型。在物理吸附中,固体表面分子与气体分子之间的吸引力是范德华力,即使气体分子凝聚为液体的力,所以物理吸附类似于气体在固体表面上发生液化。在化学吸附中,固体表面分子与气体分子之间可有电子的转移,原子的重排,化学键的破坏与形成等,吸附力远大于范德华力,且与化学键相似,所以化学吸附类似于发生化学反应。基于这两种吸附力本质的不同,导致物理吸附与化学吸附在特征上的差异(表8.4)。
| 特征 | 类型 | |
|---|---|---|
| 物理吸附 | 化学吸附 | |
| 吸附力 | 范德华力 | 化学键力 |
| 吸附分子层 | 被吸附分子可以形成单分子层,也可形成多分子层 | 被吸附分子只能形成单分子层 |
| 吸附选择性 | 无选择性,任何固体皆能吸附任何气体,易液化者易被吸附 | 有选择性,指定吸附剂只对某些气体有吸附作用 |
| 吸附热 | 较小,与气体凝聚热相近,为 | 较大,近于化学反应热,为 |
| 吸附速率 | 较快,速率少受温度影响。易达平衡,较易脱附 | 较慢,升温速率加快,不易达平衡,较难脱附 |
气体在固体表面上的吸附,往往同时发生和,如氧在钨表面上的吸附。有些体系则是在低温时发生物理吸附而在高温时发生化学吸附,如氢在镍表面上的吸附。 (2)吸附平衡与吸附量。 气相中的分子可以被吸附到固体表面上,已经被吸附的分子也可能脱离固体表面重新回到气相中。在温度和压力一定的条件下,当吸附速率和脱附速率相等时,即单位时间内被吸附到固体表面上的气体量与脱附到气相中的气体量相等时,达到吸附平衡态。此时,吸附在固体表面的气体量不再随时间而变化。
达到吸附平衡时,单位质量吸附剂 所能吸附气体的物质的量 或这些气体在标准状况下所占的体积( ),称为吸附量,以 表示。即 或 。 (3)吸附曲线。 实验结果表明,对于一个指定的系统(即一定的吸附剂与一定的吸附质),达到平衡时的吸附量与温度及气体的压力有关。对于一定的吸附剂与吸附质的系统,达到吸附平衡时,吸附量是温度和吸附质压力的函数,即:
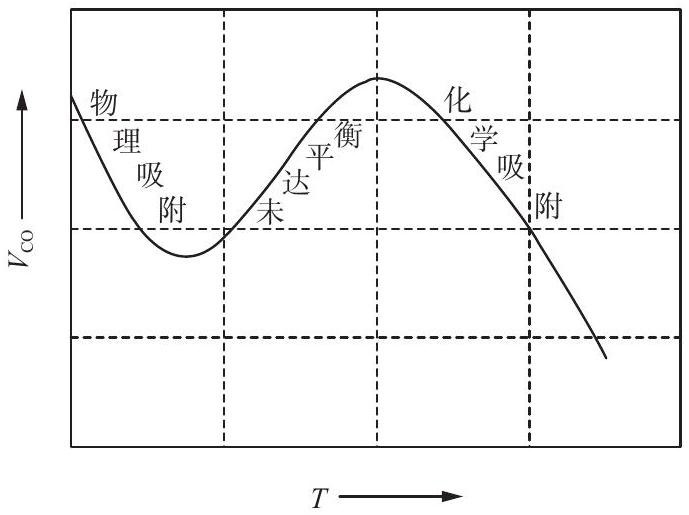
三者的函数关系一般可由实验测定,并可用吸附曲线表示出来。通常固定一个变量,获得另外两个变量之间的关系。据此,吸附曲线可分为吸附等压线、吸附等量线和吸附等温线三种。 (1)吸附等压线。 吸附质平衡 一定时,反映吸附温度 与吸附量 之间关系的曲线称为吸附等压线。吸附等压线可用于判定吸附类型。无论是还是都是放热的,所以温度升高时两类吸附的吸附量都应该下降。物理吸附速率快,易达到吸附平衡,实验中表现为吸附量随温度下降的规律。而化学吸附速率慢,温度低时,往往难以达到吸附平衡,而升温会加快吸附速率,此时会表现出吸附量随温度升高而增大的情况,直到达到吸附平衡。之后,吸附量随着温度的升高而减小。因此,在吸附等压线上,若在较低温度范围内先出现吸附量随温度升高而增大,后又随着温度的升高而减小的现象,则可判定有化学吸附现象,如图8.14所示。
(2)吸附等量线。 吸附量一定时,反映吸附温度 与吸附质平衡 之间关系的曲线称为吸附等量线。在等量线中, 与 的关系类似于克劳修斯-克拉贝龙方程,据此可计算出吸附热 。
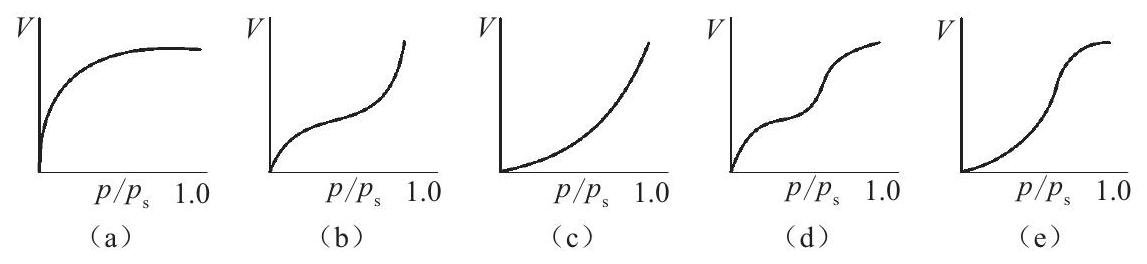
吸附热 一定是个负值,它是研究吸附现象的重要参数之一,其数值的大小常被看作吸附作用强弱的一种标志。 (3)吸附等温线。 温度一定时,反映吸附质平衡 与吸附量 之间的关系曲线称为吸附等温线,常见的有如图8.15所示的五种类型。其中I型为单分子层吸附,其余均为多分子层吸附的情况。在所有吸附曲线中,对等温曲线的研究颇多,导出了一系列解析方程,称为吸附等温式。
2.朗缪尔单分子吸附等温式
1916 年朗缪尔(Langmuir)根据分子间作用力随距离的增加而迅速下降的事实,提出气体分子只有碰撞到固体表面上与固体分子相接触时才有可能被吸附,即气体分子与固体表面相接触是吸附的首要条件。如果碰撞到的是已经被吸附的气体分子而没有与固体表面接触,那么不可能被吸附,它将发生弹性碰撞重新回到气相中去。朗缪尔的基本假定有三。 (1)吸附是单分子层吸附:每个吸附位点只能吸附一个气体分子,且吸附分子之间没有相互作用力。 (2)在固体表面的吸附作用是均匀的:固体表面上的任何位置对于吸附分子的作用力相同,被吸附的概率是相同的。 (3)吸附平衡是动态平衡,即达到平衡时吸附速率和脱附速率相等。 若吸附剂表面被覆盖的百分数为 ,则表面尚未被覆盖的百分数为 。气体的吸附速率与气体的压力成正比,同时只有当气体碰撞到表面空白部分时才可能被吸附,即与吸附速率 成正比:
式中, 为比例常数,在一定温度下为定值。 被吸附分子脱离表面重新回到气相中的脱附速率与 成正比:
式中, 为比例系数,它表示当表面覆盖率 时的脱附速率,此时吸附剂表面恰好被一层吸附分子盖满。
当达到吸附平衡时,吸附速率与脱附速率相等:
令 ,则式(8-31a)可以表示为
这公式称为,式中 称为吸附系数,它的大小代表了固体表面吸附气体能力的强弱。它只是温度的函数,而与吸附质的压力无关。在相同条件下,吸附系数 越大,平衡时吸附的气体越多,所以吸附系数可以看作固体表面对气体吸附程度的量度。
根据可以得到以下三个结论 (图8.16):
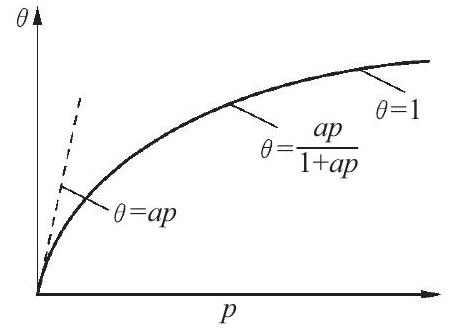
(1)当 很小或吸附很弱时, 与 成线性关系。 (2)当 很大或吸附很强时, 与 无关,吸附已铺满单分子层。 (3)当压力适中, 介于 0 与 1 之间。以上三种情况可以由图8.16表示。 若以 表示固体表面上吸满单分子层时的吸附量, 代表压力为 时的实际吸附量,则表面覆盖度表示为 ,代入式(8-31b)得:
整理得:
这是的另一种形式,它描述吸附体积与压力的关系。以 作图得一直线。斜率为 ,截距为 ,从斜率和截距可求出吸附系数 和铺满单分子层的气体体积 。
以上讨论的是吸附时不发生解离的情况。如果一个吸附质粒子吸附时解离成两个粒子,而且各占一个吸附中心,则吸附速率为